Northridge (California).- Un equipo de químicos de la Universidad Estatal de California en Northridge (CSUN) desarrolló un modelo de inteligencia artificial que predice rasgos complejos de los enlaces químicos 350 veces más rápido que las simulaciones físicas tradicionales. El modelo, llamado ELFNet, genera mapas tridimensionales que muestran en qué regiones de una estructura metálica tienden a localizarse los electrones.
La reducción en el tiempo de cálculo podría facilitar la búsqueda de materiales que se forman bajo alta presión. Una de las aplicaciones que estudia el equipo es la selección de estructuras metálicas para investigar superhidruros, compuestos con un contenido excepcionalmente alto de hidrógeno. Algunos pueden conducir electricidad sin pérdida de energía cuando se enfrían por debajo de una temperatura determinada.
El estudio fue publicado en Journal of Materials Informatics y ocupó la portada de su edición impresa más reciente. Lo firman Maosheng Miao, profesor de química de CSUN, Austin Ellis, egresado de la maestría en química de la universidad e investigador del Laboratorio Nacional de Oak Ridge, en Tennessee, y Samantha Ellis, estudiante de posgrado en química de CSUN.
¿Por qué la búsqueda de materiales de alta presión requiere tantos cálculos?
Para identificar posibles hidruros de alta presión, los investigadores deben evaluar distintas estructuras metálicas, posiciones de los átomos de hidrógeno, composiciones y niveles de presión. Cada combinación amplía el conjunto de candidatos que deben examinar antes de decidir cuáles justifican un estudio más detallado.
Una herramienta para ese análisis es la función de localización electrónica, conocida como ELF por sus siglas en inglés. Permite representar en mapas tridimensionales regiones asociadas con enlaces químicos, pares de electrones que no participan en enlaces y electrones localizados en los espacios entre átomos. También permite distinguir rasgos de las capas electrónicas de los átomos.
Examinar por separado la estructura que forman los átomos metálicos dentro de un compuesto puede revelar patrones de enlace y localización electrónica que el cálculo del compuesto completo por sí solo puede pasar por alto. El costo está en obtener el mapa de cada estructura. Miao explicó que este paso exige cálculos intensivos de mecánica cuántica. El tiempo de procesamiento puede ser manejable para un solo material, pero se convierte en un obstáculo cuando la búsqueda requiere examinar millones de compuestos.
Cómo ELFNet convierte densidades atómicas en mapas de electrones
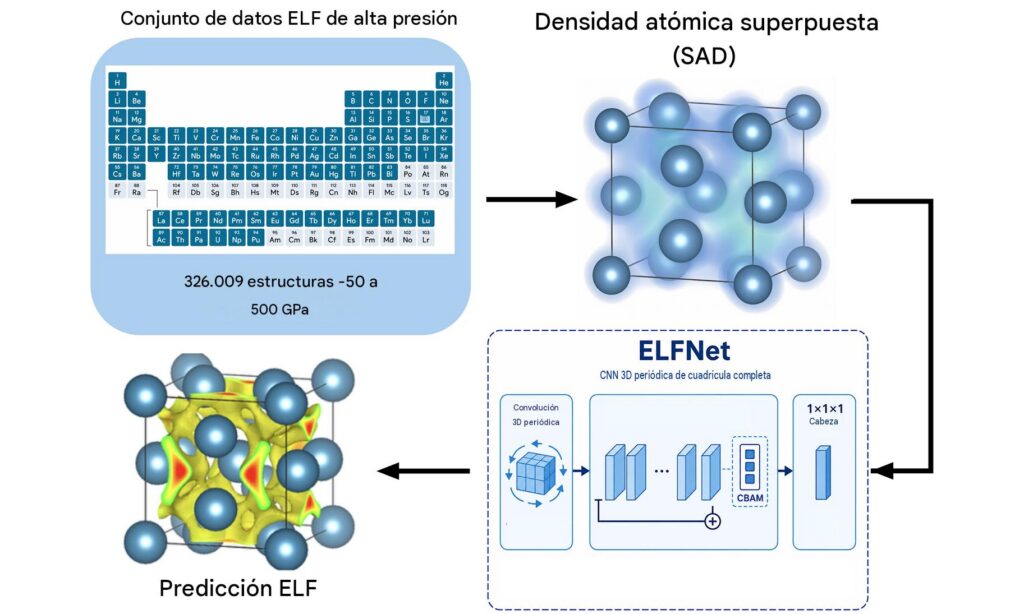
ELFNet parte de una aproximación que requiere menos recursos de cómputo. El equipo suma las densidades electrónicas de los átomos individuales para crear un mapa tridimensional de densidades atómicas superpuestas. A partir de ese mapa, el modelo predice la función de localización electrónica e identifica las regiones donde tienden a localizarse los electrones.
La transformación se realiza mediante una red neuronal convolucional, un tipo de sistema de aprendizaje profundo que reconoce patrones en imágenes. En este caso, tanto la entrada como la predicción representan estructuras tridimensionales. La red refina la predicción en varias etapas y emplea mecanismos de atención para dar mayor peso a las regiones y patrones que aportan información al cálculo. Las conexiones entre capas conservan información de etapas anteriores y el modelo mantiene la resolución espacial del mapa de entrada.
Miao atribuyó a Austin Ellis una contribución importante al diseño y la construcción de la red neuronal. El modelo también se apoya en las teorías del cuasiátomo y de las plantillas químicas desarrolladas en el laboratorio de Miao, donde el equipo estudia cómo cambian los átomos y sus enlaces bajo alta presión.
Los mapas ayudan a decidir qué estructuras estudiar a fondo
La aplicación que plantea el equipo es usar los mapas de ELFNet para seleccionar las estructuras metálicas más prometedoras y dedicarles cálculos de primeros principios, es decir, análisis detallados basados en las leyes físicas que gobiernan el comportamiento de los electrones. Así, los investigadores pueden concentrar el tiempo de cómputo en los candidatos que muestran patrones de interés durante la evaluación inicial.
Miao estima que ELFNet podría reducir a días algunos cálculos que tomarían meses o incluso años. La aceleración de 350 veces reportada por el equipo corresponde a la predicción de rasgos de los enlaces químicos. En la búsqueda de materiales, esa etapa más rápida permite examinar más estructuras antes de decidir en cuáles invertir recursos para un análisis cuántico detallado.
El investigador también planteó que el mismo método podría adaptarse para predecir la densidad de carga y las funciones de onda, que describen el estado cuántico de un sistema. Esas posibles aplicaciones ampliarían el alcance del modelo más allá de los mapas de localización electrónica.
Este artículo fue elaborado con la ayuda de herramientas de inteligencia artificial y revisado por un editor de Hispanos Press